
Эндонуклеаза рестрикции SegI из бактериального штамма Sphingobium erigeronicola 46 узнает октануклеотидную последовательность ДНК 5′-RTGC^GCAY-3′ и является изошизомером FspAI
Д.А. Гончар*, В.А. Чернухин, М.А. Абдурашитов, В.С. Дедков, Н.А. Михненкова, О.А. Беличенко, С.Х. Дегтярёв
ООО «СибЭнзайм», Новосибирск
* автор для переписки: Д.А. Гончар, ООО СибЭнзайм, ул. Тимакова, д. 2/12, Новосибирск, 630117, Россия; тел.: +7(383)333-4991; факс: +7(383)333-6853; E-mail: gonchar@sibenzyme.ru
АННОТАЦИЯ
Нами выявлен бактериальный штамм Sphingobium erigeronicola 46, который является продуцентом новой крупнощепящей эндонуклеазы рестрикции, названной SegI. Фермент SegI узнаёт восьминуклеотидную палиндромную вырожденную последовательность ДНК 5’-RTGC↓GCAY-3’, расщепляет её посередине, как показано стрелкой, с образованием «тупых» концов, и является, таким образом, изошизомером ранее описанной рестриктазы FspAI [1]. Сайт узнавания определили по картине расщепления рестриктазой SegI ДНК фагов λ (гидролизованной рестриктазой BssT1I) и Т7, а также ДНК плазмиды pBR322 после проведения электрофореза в 0,8% агарозном геле.
Штамм-продуцент идентифицировали по морфологическим признакам и результатам анализа первичной структуры фрагмента гена 16S рРНК. Препарат эндонуклеазы рестрикции SegI с концентрацией 5000 е.а./мл был получен путём очистки в три хроматографические стадии. Позицию гидролиза внутри сайта узнавания определяли с помощью [32P]-меченого олигонуклеотидного дуплекса. Оптимальными условиями работы фермента являются SE-буфер «W» (10 мМ Трис-HCl, (pH 8,5 при 25oС), 10 мМ MgCl2, 100 мМ NaCl, 1 мМ ДТТ) и температура реакции 37oС.
Список сокращений: BSA – бычий сывороточный альбумин; ДТТ – дитиотреитол; Т7 ДНК – ДНК бактериофага T7; λ ДНК – ДНК бактериофага Лямбда; е.а. – единицы активности; Трис – трис-(оксиметил)аминометан; ПААГ – полиакриламидный гель; п.н. – пар нуклеотидов; рестриктаза, ЭР – эндонуклеаза рестрикции; ЭДТА – этилендиамин-тетрауксусная кислота.
Ключевые слова: штамм-продуцент, выделение фермента, эндонуклеаза рестрикции, изошизомер.
DOI: 10.26213/3034-4301.2026.58.74.001
Данные для цитирования:
Д.А. Гончар, В.А. Чернухин, М.А. Абдурашитов, В.С. Дедков, Н.А. Михненкова, О.А. Беличенко, С.Х. Дегтярёв (2026) Эндонуклеаза рестрикции SegI из бактериального штамма Sphingobium erigeronicola 46 узнает октануклеотидную последовательность ДНК 5′-RTGC^GCAY-3′ и является изошизомером FspAI // ДНК-узнающие ферменты, том 2026(5), DOI: 10.26213/3034-4301.2026.58.74.001
Эта статья доступна по лицензии Creative Commons Attribution-NonCommercial-NoDerivatives 4.0 International
ВВЕДЕНИЕ
Сайт-специфические эндонуклеазы рестрикции типа II расщепляют двуцепочечную ДНК внутри или рядом с сайтом узнавания, образуя «липкие» или «тупые» концы [2], благодаря чему они широко применяются в молекулярной биологии и генетической инженерии. В представленной работе описан новый крупнощепящий фермент данного типа SegI, который узнаёт восьминуклеотидную палиндромную вырожденную последовательность ДНК 5’-RTGCGCAY-3’, где R – пурин, Y – пиримидин, и расщепляет её посередине с образованием «тупых» концов.
МАТЕРИАЛЫ И МЕТОДЫ
В работе использовались реактивы производства “Sigma-Aldrich” (США), “Fisher” (Германия), “Panreac” (Испания), “Диа-М” и “Хеликон” (Россия). Для хроматографической очистки фермента применялись следующие носители: фосфоцеллюлоза P-11 и гепарин-сефароза (“Sigma-Aldrich”, США), гидроксилапатит (BioRad, США). Для выращивания бактериальных клеток использовались компоненты питательной среды производства ”Organotechnie” (Франция).
Для экспериментов брали эндонуклеазы рестрикции, полинуклеотидкиназу фага Т4, препараты ДНК фагов λ и Т7, плазмиду pBR322, маркеры молекулярного веса ДНК, SE-буфер для разбавления ферментов “B100”, реакционные SE-буферы “B”, “G”, “O”, “W”, “Y”, “ROSE” производства ООО “СибЭнзайм” (Россия).
Морфологические и физико-биохимические свойства штамма изучали с использованием методик [3]. Определение рода микроорганизма проводили по определителю Берджи [4], в котором данный род ещё не был представлен, и по результатам секвенирования ПЦР-фрагмента гена 16S рРНК.
Для определения места гидролиза межнуклеотидных связей использовали [32P]-меченый ДНК-дуплекс, содержащий сайт узнавания целевого фермента. Исходные олигодезоксирибонуклеотиды были синтезированы в ООО “БИОССЕТ” (Россия) и метились с помощью Т4-полинуклеотидкиназы. Для разделения продуктов ферментативного гидролиза меченых олигонуклеотидов применяли электрофорез в 20% ПААГ, содержавшем 8 М мочевину.
Выращивание штамма-продуцента.
Штамм-продуцент выращивали в конических колбах на 500 мл, содержащих по 300 мл LM-бульона: 1% триптон, 0,5% дрожжевой экстракт, 0,5% NaCl, 0,05% MgCl2 и 0,001% тиамин – при 28oС со встряхиванием в течение двух суток до насыщения. Клетки собирали центрифугированием на центрифуге Beckman J2-MI (США) в роторе JA-10 при 8000 об/мин в течение 20 мин и замораживали при -20oС.
Очистка препарата эндонуклеазы рестрикции SegI.
Условия проведения выделения и используемые буферы. Выделение проводили при +4oС с использованием растворов на основе буферов:
- буфер А — 10 мМ Трис-HCl, pH 7,6; 0,1 мМ ЭДТА; 7 мМ β-меркаптоэтанол;
- буфер Б — 10 мМ К-фосфат, pH 7,5; 0,1 мМ ЭДТА; 7 мМ β-меркаптоэтанол.
Экстрагирование. 27 г биомассы суспендировали в 125 мл буфера А, содержащего 0,2 M NaCl, 1 мг/мл лизоцим, 0,1 мМ PMSF (фенилметил-сульфонилфторид – ингибитор протеаз). После 1 часа перемешивания на магнитной мешалке суспензию в стеклянном стакане на 150 мл термостатировали в ледяной бане, и затем клетки разрушали ультразвуком при максимальной мощности с амплитудой 22–24 мкм на приборе Soniprep 150 («MSE», Англия) с насадкой диаметром 2 см шестью импульсами по 1 мин с интервалом 1 мин. Экстракт осветляли на центрифуге J2-М1 («Beckman», США) в течение 30 мин в роторе JA-20 при 15000 об/мин.
Хроматография на фосфоцеллюлозе Р-11. Колонку с фосфоцеллюлозой, объёмом 30 мл, промывали 60 мл буфера А с 0,2 М NaCl. Сорбированный материал элюировали линейным градиентом концентрации NaCl 0,3–0,7 М в буфере А, объёмом 500 мл. Собирали 50 фракций по 10 мл. Объединяли фракции, содержащие максимум целевой активности и наносили на колонку с гидроксилапатитом объёмом 3 мл, уравновешенную буфером Б.
Хроматография на гидроксилапатите. Колонку промывали 10 мл буфера Б. Фермент элюировали линейным градиентом 10–150 мМ калий–фосфатного буфера (рН 7,5) c 0,05 M NaCl объёмом 100 мл. Собирали 40 фракций по 2,5 мл. Объединяли фракции с максимальной активностью и наносили на колонку с гепарин-сефарозой, объёмом 5 мл, предварительно уравновешенную буфером А с 0,2 М NaCl.
Хроматография на гепарин-сефарозе. Колонку промывали 10 мл буфера А с 0,2 М NaCl. Сорбированный материал элюировали линейным градиентом концентрации NaCl 0,2–0,6 М в буфере А, объёмом 120 мл. Собирали 50 фракций по 2,5 мл.
Концентрирование и хранение препарата.
Фракции, содержащие максимальную активность, объединяли, к ним добавляли BSA до концентрации 0,2 мг/мл и диализовали против 200 мл концентрирующего буфера (10 мМ Трис-HCl, pH 7,6; 0,1 мМ ЭДТА, 7 мМ β-меркаптоэтанол, 0,2 М NaCl, 50% глицерин) при перемешивании на магнитной мешалке в течение 16 ч. Полученный препарат SegI хранили при минус 20°С.
Тестирование рестриктазной активности SegI.
В качестве субстрата для анализа активности SegI использовали ДНК фага T7, имеющую два сайта узнавания фермента. При тестировании активности рестриктазы в хроматографическом профиле аликвоты по 1 мкл из фракций добавляли к 20 мкл реакционной смеси, содержащей 1 мкг ДНК T7 в SE-буфере W (10 мМ Трис-HCl, (pH 8,5 при 25°С), 10 мМ MgCl2, 100 мМ NaCl, 1 мМ ДТТ), инкубировали смесь в течение 15 мин при 37oС. Продукты реакции наносили на 0,8% агарозный гель и проводили электрофорез в Трис-ацетатном буфере (50 мМ Трис-ацетат (pH 8,0), 20 мМ Na-ацетат, 2 мМ ЭДТА) при напряжении 150V. После окрашивания бромистым этидием гель фотографировали в УФ-свете. За единицу активности рестриктазы принимали минимальное количество фермента, необходимое для полного расщепления 1 мкг ДНК фага T7 в SE-буфере W при 37oС в 50 мкл реакционной смеси за 1 час.
При определении позиции гидролиза ДНК ферментом SegI использовали [32P]-меченый с 5’-конца олигонуклеотидный дуплекс Seg1/Seg2, длиной 22 п.н., содержащий сайт узнавания SegI и сайты узнавания контрольных ферментов, образованный из дезоксирибоолигонуклеотидов со следующей структурой:
Seg1: 5’-GGTTTTCATGCGCATGTTTTGG-3’
Seg2: 5’-CCAAAACATGCGCATGAAAACC-3’
РЕЗУЛЬТАТЫ И ОБСУЖДЕНИЕ
Характеристика и таксономическая идентификация штамма-продуцента.
Штамм-продуцент выделен из пробы пресной воды. На LM-агаре за 3 дня при 24oС образует колонии круглые до 2 мм, выпуклые, блестящие, полупрозрачные, жёлтые. Клетки палочковидные, 0,6 х 2–3 мкм, подвижные, грамотрицательные, каталазоположительные, оксидазоотрицательные. Растут в аэробных условиях при температуре от 8 до 30oС, не растут при 37oС. Содержание 65±5% G+C в ДНК штамма определяли по [5]. Для идентификации штамма с его ДНК проводили ПЦР гена 16S рРНК с использованием праймеров 5’-agagtttgatcmtggctca-3’ и 5’-tacggytaccttgttacgact-3’, представляющих модификации fDl и rPl [6]. Секвенировали 2 фрагмента гена 16S рРНК длиной 511 и 626 пар нуклеотидов (рис. 1).
Рисунок 1
Нуклеотидная последовательность двух фрагментов гена 16S рРНК штамма-продуцента.
   1 TTAGATCCTG GCTCAGTCGT CTTCGGTGAG CCGGACAGTT GGATTGCTGG CTCGTGGGAA
  61 TATGGCCTTG GGTTCGGAAT AACTTCGGGA AACTGAAGCT AATACCGGAT GATGACGAAA
 121 GTCCAAAGAT TTATCGCCCA AGGATGAGCC CGCGTAGGAT TAGCTAGTTG GTGGGGTAAA
 181 GGCCTACCAA GGCGACGATC CTTAGCTGGT CTGAGAGGAT GATCAGCCAC ACTGGGACTG
 241 AGACACGGCC CAGACTCCTA CGGGAGGCAG CAGTAGGGAA TATTGGACAA TGGGGGCAAC
 301 CCTGATCCAG CAATGCCGCG TGAGTGATGA AGGCCTTAGG GTTGTAAAGC TCTTTTACCC
 361 GAGATGATAA TGACAGTATC GGGAGAATAA GCCCCGGCTA ACTCCGTGCC AGCAGCCGCG
 421 GTAATACGGA GGGGCTAGCG TTGTCGGAAT TACTGGGCTA AAGCGCACGT AGGCGGCGAT
 481 TAAGTCAGAG TGAAGCCGGG CTCACCCCGG A


   1 AACGATGATA CTAGCTGCCG GGCACATGGT GTTTCGGTGG CGCAGCTAAC GCATTAAGTT
  61 ATCCGCCTGG GGAGTACGGT CGCAAGATTA AAACTCAAAG GAATTGACGG GGGCCTGCAC
 121 AAGCGGTGGA GCATGTGGTT TAATTCGAAG CAACGCGCAG AACCTTACCA ACGTTTGACA
 181 TCCCTATCGC GGTTACCAGA GATGGTTTCC TTCAGTTCGG CTGGATAGGT GACAGGTGCT
 241 GCATGGCTGT CGTCAGCTCG TGTCGTGAGA TGTTGGGTTA AGTCCCGCAA CGAGCGCAAC
 301 CCTCGCCTTT AGTTGCCAGC ATTAAGTTGG GTACTCTAAA GGAACCGCCG GTGATAAGCC
 361 GGAGGAAGGT GGGGATGACG TCAAGTCCTC ATGGCCCTTA CGCGTTGGGC TACACACGTG
 421 CTACAATGGC GACTACAGTG GGCAGCCACT CCGCGAGGAG GAGCTAATCT CCAAAAGTCG
 481 TCTCAGTTCG GATCGTTCTC TGCAACTCGA GAGCGTGAAG GCGGAATCGC TAGTAATCGC
 541 GGATCAGCAT GCCGCGGTGA ATACGTTCCC AGGCCTTGTA CACACCGCCC GTCACACCAT
 601 GGGAACAAAT CACCCGAAGG SGTTGA
На основе установленной последовательности фрагментов гена 16S рРНК определили принадлежность штамма-продуцента к виду Sphingobium erigeronicola семейства Sphingobiaceae. Для этого использовали Nucleotide BLAST [7] и классификатор [8]. Микробиология штамма соответствовала его виду [9]. Штамм назвали Sphingobium erigeronicola 46, а выделенную из него рестриктазу по номенклатуре [10] – SegI.
Получение биомассы и выделение фермента.
Выход наработанной биомассы штамма Sphingobium erigeronicola 46 составил 7,5±0,5 г на 1 л культуральной жидкости. Таким образом, из 3,6 л культуральной жидкости получили 27 г биомассы с активностью целевого фермента 10000 е.а./г, которую замораживали при -20oС. В результате трех стадий хроматографической очистки, описанной выше, получили 4 мл препарата SegI, который хранили при -20°С.
Чтобы определить субстратную специфичность новой рестриктазы, мы провели гидролиз этим ферментом трех ДНК. На рисунке 2 представлена картина гидролиза ЭР SegI ДНК фага λ, предварительно обработанной рестриктазой BssT1I (λ/BssT1I), ДНК фага Т7 и ДНК плазмиды pBR322. Реакционная смесь, объёмом 50 мкл, содержала 1 мкг субстратной ДНК в SE-буфере W и 1 мкл препарата SegI, инкубацию проводили в течение 1 ч при 37oС.
Рисунок 2
Электрофореграмма расщепления различных ДНК рестриктазой SegI.
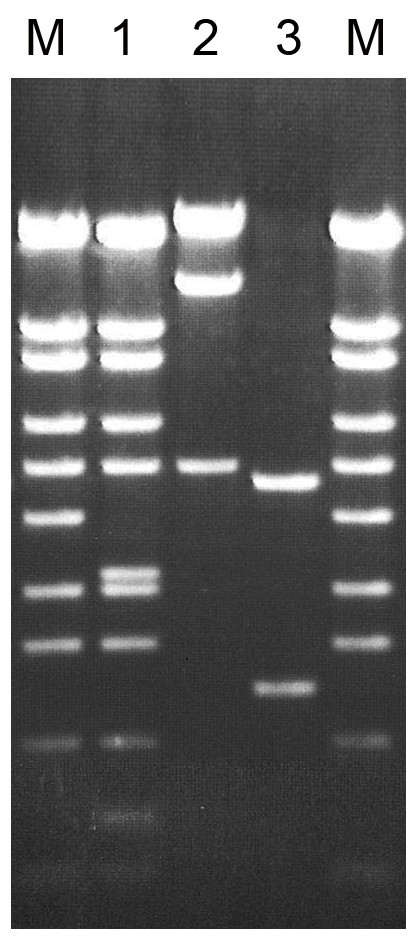
Дорожки:
M – SE ДНК-маркёр молекулярных весов λ/BssT1I;
1 – ДНК λ/BssT1I + 1 мкл SegI;
2 – ДНК фага T7 + 1 мкл SegI;
3 – ДНК плазмиды pBR322 + 1 мкл SegI.
Продукты расщепления разделены в 0,8 % агарозном геле.
Сравнение картины гидролиза новым ферментом вышеуказанных ДНК-субстратов (рис. 2) с теоретически рассчитанными картинами расщепления этих же ДНК известными к настоящему времени эндонуклеазами рестрикции позволило заключить, что ЭР SegI является изошизомером ранее описанной рестриктазы FspAI [1]. Этот фермент узнаёт восьминуклеотидную палиндромную вырожденную последовательность ДНК 5’-RTGCGCAY-3’ и имеет по два сайта узнавания на ДНК фагов λ, Т7 и плазмиде pBR322.
Определение оптимального буфера и температуры для SegI.
При определении оптимального буфера для работы рестриктазы SegI реакцию проводили в 50 мкл смеси, содержащей один из шести стандартных SE-буферов для эндонуклеаз рестрикции: B, G, O, W, Y и ROSE, 1 мкг ДНК фага Т7 с добавлением 0,5 или 1 мкл фермента, разбавленного в 5 раз SE-буфером «B100» и инкубацией в течение 1 ч при 37oС. Результаты представлены на рисунке 3.
Рисунок 3
Активность препарата SegI на ДНК фага Т7 при температуре 37oС в разных SE-буферах: B, G, O, W, Y, ROSE. Для каждого из буферов в реакционную смесь добавляли по 0,5 или 1 мкл разбавленного в 5 раз препарата SegI. Электрофорез в 1% агарозном геле.
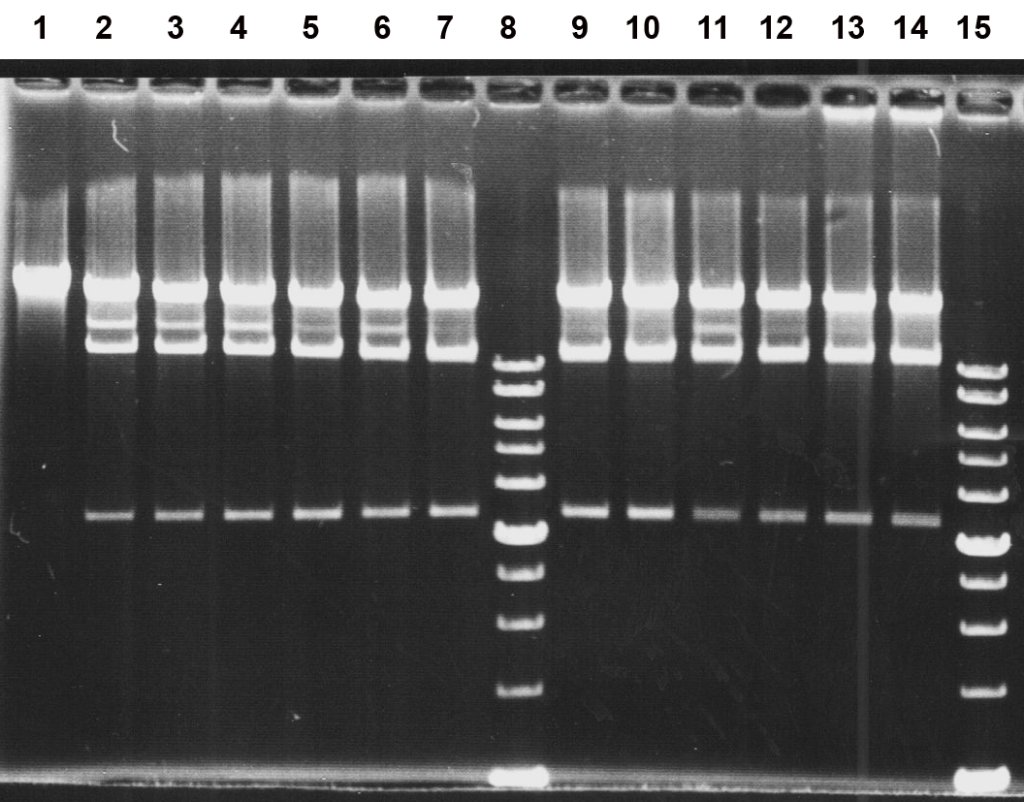
Дорожки:
1 – исходная ДНК фага Т7;
2, 3 – SE-буфер B;
4, 5 – SE-буфер G;
6, 7 – SE-буфер O;
9, 10 – SE-буфер W;
11, 12 – SE-буфер Y;
13, 14 – SE-буфер ROSE;
8, 15 – SE-маркёр молекулярных весов ДНК 1 kb.
Из данного рисунка видно, что оптимальным буфером для SegI является SE-буфер W. В нём наблюдается полный гидролиз субстратной ДНК при добавлении 1 мкл разбавленного в пять раз фермента (дор. 10). В этом случае Т7 ДНК (39935 п.н.) расщепляется на три фрагмента 25453, 11071 и 3412 п.н. длиной. При неполном гидролизе появляются дополнительные фрагменты между 25453 и 11071 п.н. (сумма 11071 + 3412 п.н.), а также не разделившийся с 25453 п.н. фрагмент из суммы 25453 и 3412 п.н. Кроме того, полный гидролиз Т7 ДНК можно видеть и при использовании в реакции SE-буфера ROSE (дор. 14). Итоговые результаты анализа активности фермента в шести стандартных SE-буферах при температуре 37oС представлены в таблице 1.
Таблица 1
Активность рестриктазы SegI при 37oС в стандартных SE-буферах
| SE буфер | B | G | O | W | Y | ROSE |
|---|---|---|---|---|---|---|
| Активность SegI, % | 10–25 | 25–50 | 50–75 | 100 | 50–75 | 100 |
Для определения оптимальной температуры реакции проводили инкубацию рестриктазы SegI в 50 мкл смеси, содержащей SE-буфер W и 1 мкг ДНК фага Т7 с добавлением 0,5, 1 или 2 мкл фермента, разбавленного в 5 раз SE-буфером «B100». Инкубацию реакционной смеси осуществляли в течение 1 ч при 25, 30, 37 или 55oС. В качестве контрольной точки при каждой температуре использовали гидролизат Т7 ДНК в SE-буфере W, полученный с 1 мкл неразбавленного фермента. Результаты представлены на рисунке 4.
Рисунок 4
Активность препарата SegI на ДНК фага T7 в SE-буфере W при различных температурах.
Электрофорез в 1% агарозном геле.
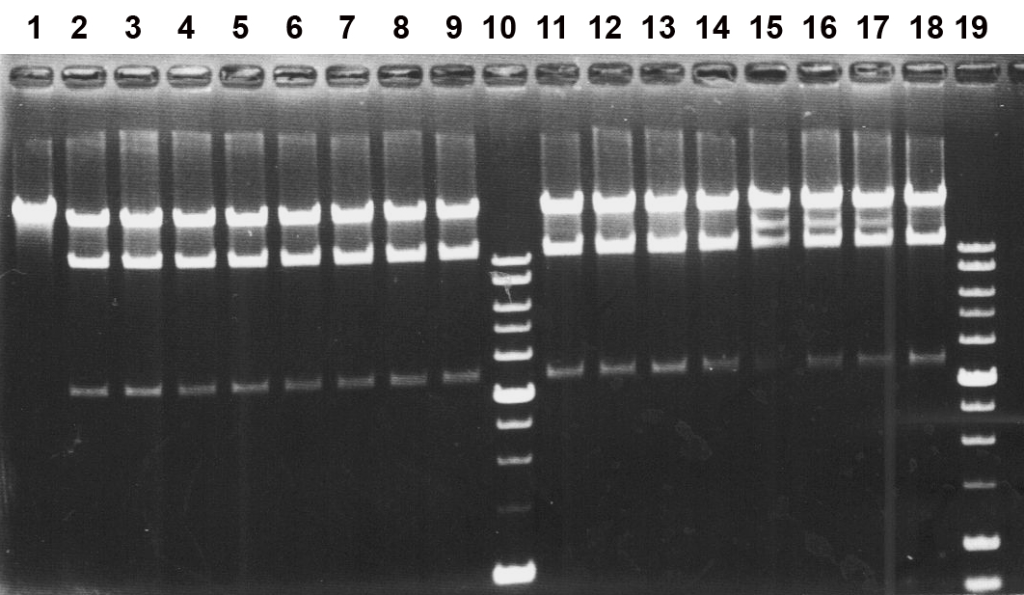
Дорожки:
1 – исходная ДНК фага Т7;
2, 6, 11, 15 – Т7 ДНК + 0,5 мкл разбавленного в 5 раз SegI;
3, 7, 12, 16 – Т7 ДНК + 1 мкл разбавленного в 5 раз SegI;
4, 8, 13, 17 – Т7 ДНК + 2 мкл разбавленного в 5 раз SegI;
5, 9, 14, 18 – Т7 ДНК + 1 мкл неразбавленного SegI;
2-5 – инкубация при 25oС;
6-9 – инкубация при 30oС;
11-14 – инкубация при 37oС;
15-18 – инкубация при 55oС;
10, 19 – SE-маркёр молекулярных весов ДНК 1 kb.
Как видно из рис. 4, полный гидролиз субстратной ДНК во всех разведениях фермента наблюдается при температуре 37oС (дор. 11-14). Эту температуру можно считать оптимальной для ЭР SegI. Фермент также эффективно работает и при температурах 25 и 30oС (дор. 2-5 и 6-9, соответственно). В то время, как при температуре 55oС уже не наблюдается полного гидролиза ДНК разбавленной рестриктазой (дор. 15-17), хотя фермент и сохраняет не менее 50% активности. При этом полная инактивация ЭР SegI в реакционной смеси происходила при нагревании до 65oС за 20 мин (данные не приведены).
Из данных, представленных на рисунках 3 и 4, следует, что за единицу активности рестриктазы SegI можно принять минимальное количество фермента, которое необходимо для полного расщепления 1 мкг ДНК фага Т7 в реакционной смеси объёмом 50 мкл за 1 ч в SE-буфере W при 37°С.
На рисунке 5 приведена электрофореграмма анализа активности ЭР SegI при оптимальной температуре (37°С) в оптимальном SE-буфере W.
Рисунок 5
Определение активности SegI в оптимальных условиях. Пробы по 50 мкл, содержащие 1 мкг ДНК фага T7 в SE-буфере W и 0,5, 1 или 2 мкл разбавленного SE-буфером «B100» в 5 раз препарата SegI. Смесь инкубировали 1 ч при 37°С и анализировали электрофорезом в 1% агарозном геле.
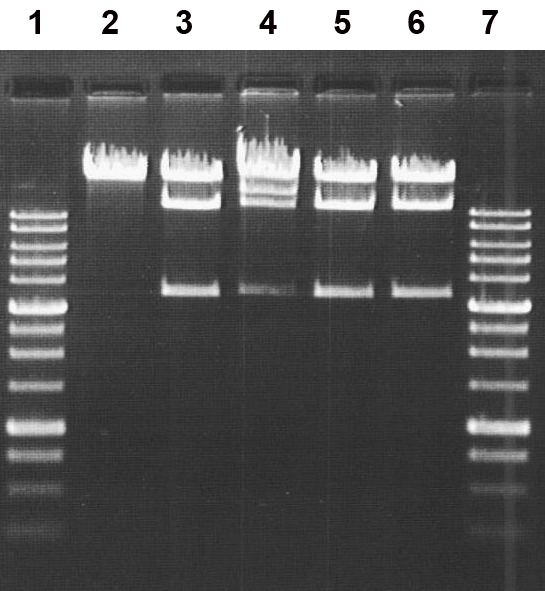
Дорожки:
2 – исходная ДНК фага T7;
3 – ДНК фага T7 + 1 мкл неразбавленного препарата SegI (контроль);
4 – ДНК фага T7 + 0,5 мкл разбавленного в 5 раз препарата SegI;
5 – ДНК фага T7 + 1 мкл разбавленного в 5 раз препарата SegI;
6 – ДНК фага T7 + 2 мкл разбавленного в 5 раз препарата SegI;
1 и 7 – SE-маркёр молекулярных весов ДНК 1 kb.
Из рисунка видно, что полный гидролиз субстратной ДНК наблюдается в случаях, когда в реакционную смесь добавляли 1 или 2 мкл разбавленной в пять раз ЭР SegI (дор. 5 и 6, соответственно). Следовательно, активность полученного препарата фермента составляет не менее 5 е.а./мкл или 5000 е.а./мл.
Определение позиции гидролиза ДНК ферментом SegI.
Чтобы определить место гидролиза ДНК новым ферментом, мы использовали радиоактивно меченый с 5’-конца олигонуклеотидный дуплекс Seg1*/Seg2, длиной 22 п.н. (меченая цепь отмечена «*»), содержащий сайт узнавания SegI (подчёркнут):
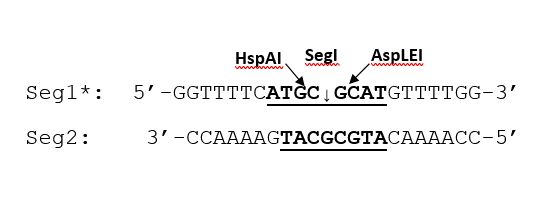
Реакцию проводили с 1 пмоль дуплекса Seg1*/Seg2 в 10 мкл реакционной смеси в течение 1 ч при 37°С в реакционном SE-буфере W с добавлением 1 мкл одного из ферментов. Продукты гидролиза наносили на 20% ПААГ с 8М мочевиной и проводили электрофорез в Трис-боратном буфере. На рисунке 6 представлена авторадиограмма геля после электрофореза.
Рисунок 6
Определение позиции гидролиза SegI. Электрофорез в 20% ПААГ с 8М мочевиной.
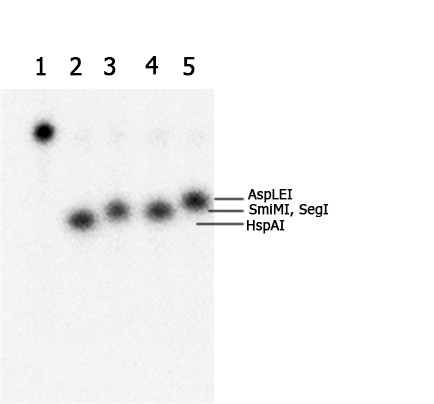
Дорожки:
1 – исходный дуплекс Seg1*/Seg2;
2 – дуплекс Seg1*/Seg2 + 1 мкл HspAI;
3 – дуплекс Seg1*/Seg2 + 1 мкл SmiMI;
4 – дуплекс Seg1*/Seg2 + 1 мкл SegI;
5 – дуплекс Seg1*/Seg2 + 1 мкл AspLEI.
Из данных, представленных на рисунке 6, следует, что позиция гидролиза SegI совпадает с позицией гидролиза SmiMI (5’-CATGC↓GCATG-3’) (дор. 3 и 4) и отличается на один нуклеотид, как от позиции гидролиза AspLEI (продукт расщепления идёт выше, дор. 5), так и от места расщепления ферментом HspAI (продукт идёт ниже, дор. 2). Следовательно, можно сделать вывод о том, что SegI расщепляет последовательность узнавания посередине симметрично на обеих цепях: 5’-CATGC↓GCATG-3’/3’-GTACG↓CGTAC-5’, с образованием «тупых» концов.
Большинство из идентифицированных на сегодняшний день прототипов [2] распознают нуклеотидные последовательности длиной 4–6 п.н. К настоящему времени известно только около полутора десятков прототипов, сайты узнавания которых составляют 8 пар нуклеотидов, среди которых были обнаружены истинные палиндромы, прерванные палиндромы или палиндромы с вырожденными позициями.
Описываемый в настоящей статье фермент узнаёт вырожденный палиндром. Данная группа ферментов является редкой, и описано всего несколько подобных прототипов (например, FspAI, SgrAI, PspXI). Вероятно, рестриктазы с подобным сайтом узнавания в ходе эволюции образуются из эндонуклеаз с палиндромным шестинуклеотидным сайтом.
В пользу этого предположения указывает тот факт, что шестинуклеотидная последовательность 5’-TGCGCA-3’ (узнаётся MstI, Acc16I, FspI), входящая в состав сайта узнавания FspAI и SegI, специфично расщепляется ферментом MstI и его изошизомерами с образованием аналогичных «тупых» концов, как у рестриктаз FspAI и SegI.
Описываемый в настоящей статье новый фермент SegI может найти применение для крупноблочной фрагментации ДНК в области генетической инженерии, молекулярной биологии, биотехнологии и ДНК-диагностики.
ЛИТЕРАТУРА
- Kesminiene A., Maneliene Z., Vitkute J., Petrusyte, M., Janulaitis A. FspAI, a unique type II restriction endonuclease that recognizes the octanucleotide sequence 5′-RTGC^GCAY-3′ // Nucleic Acids Res. – 2001. – V. 29: e120.
- Pingoud A., Fuxreiter M., Pingoud V. and Wende W. Type II restriction endonucleases: structure and mechanism // CMLS, Cell. Mol. Life Sci. – 2005. – Vol. 62. – P. 685–707. – 1420-682X/05/060685-23. – DOI 10.1007/s00018-004-4513-1.
- Руководство к практическим занятиям по микробиологии. Под ред. Н.С. Егорова. М., 1995.
- Определитель бактерий Берджи. Под ред. Дж. Хоулта и др.: 9-е издание в 2-х томах. Пер. с англ. под ред. Г.А. Заварзина. М., 1997.
- Дедков В.С. Определение содержания G+C в ДНК бактерий при помощи эндонуклеаз рестрикции // Биотехнология. – 2004. – № 4. – С. 77-82.
- Weisburg W.G., Barns S.M., Pelletier D.A., Lane D.J. 16S ribosomal DNA amplification for phylogenetic study // J. Bacteriol. – 1991. – Vol. 173. – P. 697–703., DOI: 10.1128/jb.173.2.697-703.1991.
- Nucleotide BLAST. URL: https://blast.ncbi.nlm.nih.gov
- NCBI Taxonomy Browser URL: https://www.ncbi.nlm.nih.gov/Taxonomy/
- Jeong C.R., and Kim, S.B. Description of Sphingobium wonjuense sp. nov. isolated from mountain soil and Sphingobium erigeronicola sp. nov. isolated from plant root // Int. J. Syst. Evol. Microbiol. – 2026. – V. 76(3).
- Smith, H.O. and Nathans D. A suggested nomenclature for bacterial host modification and restriction systems and their enzymes. // J. Mol. Biol. – 1973. – V. 81. – P. 419-423.